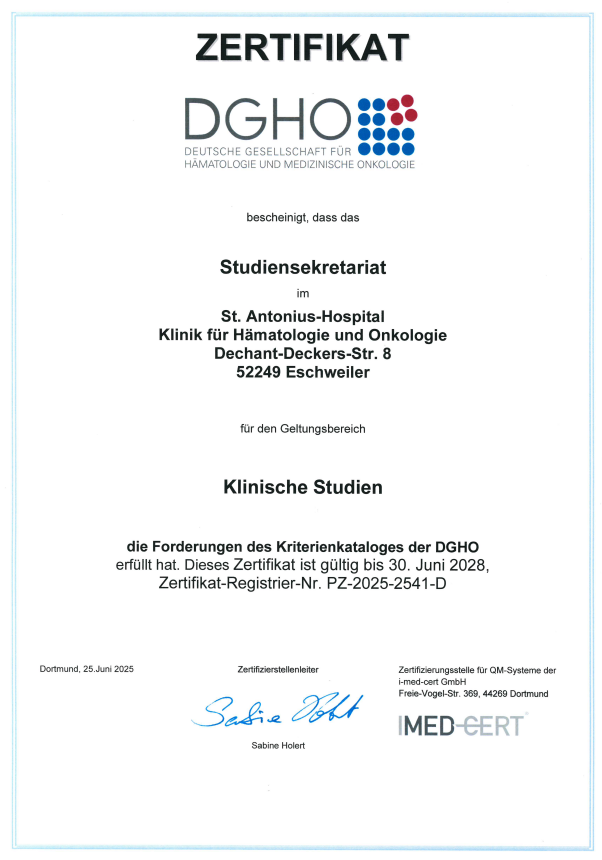
In keinem Bereich der medizinischen Forschung werden so große Fortschritte erzielt wie in der Krebsforschung. Nahezu unbemerkt der großen Öffentlichkeit leistet das St.-Antonius-Hospital hier einen großen wissenschaftlichen Beitrag. Das ist alles andere als akademischer Selbstzweck. Durch die Teilnahme an nationalen und internationalen Studien profitieren Patienten im Onkologischen Zentrum St.-Antonius-Hospital (Euregio-Krebszentrum Eschweiler) sowie im Euregio-Brust-Zentrum, im ProstataKarzinomZentrum und im Urolonkologischen Zentrum von den modernsten und innovativsten Behandlungen und Medikamenten. Die Aufnahme in eine Studie erfolgt selbstverständlich nur mit Zustimmung der Patienten.
Im Sinne dieser fortschrittlichen Patientenbetreuung und zur Unterstützung der Forschung wurde eine klinikeigene Studienzentrale mit „Studien-Assistentinnen“ (engl. Study nurses) etabliert, in der eine Reihe von Studien betreut werden. Über eine Online – Dokumentation erfolgt die enge Vernetzung mit der jeweiligen externen Studienzentrale. Folgende Studien nehmen derzeit noch neue Patient*innen auf:
GMALL-Register und Biomaterialbank bei Verdacht auf oder Erstdiagnose für Patienten ab 18 Jahren
Biomaterialsammlung und prospektive Datenerfassung zu Diagnostik, Behandlung und Krankheitsverlauf der ALL des Erwachsenen
Ziel des GMALL-Registers
Die deutsche ALL-Studiengruppe (GMALL= German Multicenter Study Group for Adult Acute Lymphoblastic Leukemia) forscht seit über 30 Jahren auf dem Gebiet der ALL. Das GMALLReferenzzentrum ist daher als Expertenzentrum für diese Erkrankung in Deutschland und auch international etabliert. Das Referenzzentrum verfügt nicht nur über eine breite Basis von Daten zu ALL-Therapien, die über Jahrzehnte erhoben wurden, sondern durch den engen Kontakt mit den behandelnden Kliniken im Rahmen von klinischen Studien oder Beratungsgesprächen über eine aktuelle Übersicht über Probleme und Herausforderungen der ALL-Therapie. Im Bemühen, die Behandlung der ALL kontinuierlich weiter zu verbessern, werden in dem GMALL-Register die medizinischen Daten möglichst aller in Deutschland behandelten erwachsenen Patienten mit ALL aufgenommen und ausgewertet, unabhängig davon, ob der Patient in einer Therapiestudie behandelt wird oder nicht. Begleitend zu der Datenerfassung soll Biomaterial (z.B. Blut/Knochenmarkproben) gewonnen und in der GMALLBiomaterialbank gelagert werden, um für ausgewählte Forschungsprojekte zur ALL genutzt werden zu können.
Es handelt sich um ein bundesweites Register mit über 130 Kliniken, die mit der GMALLStudiengruppe zusammenarbeiten und ihre Patienten über das Register informieren.
In den meisten Fällen erfolgt die Aufklärung und Meldung für das GMALL-Register bei Erstdiagnose einer ALL. In Ausnahmefällen kann eine Aufklärung und Meldung auch zum Zeitpunkt der Stammzelltransplantation oder zum Zeitpunkt eines Rückfalls erfolgen.
Das GMALL-Register verfolgt zwei Ziele:
• Qualitätssicherung von Diagnostik und Therapie
• Wissenschaftliche Auswertung der Daten und Forschung mit Biomaterialien
Eine multizentrische, randomisierte GMALL-Studie bei Erwachsenen mit neu diagnostizierter Philadelphia-Chromosom-positiver akuter lymphatischer Leukämie (ALL)
Die vorliegende klinische Prüfung untersucht, ob die Standardchemotherapie in Kombination mit dem Wirkstoff Blinatumomab so effektiv sein wird, dass auf eine Stammzelltransplantation verzichtet werden kann.
Blinatumomab ist ein bekannter Wirkstoff, der bereits in späteren Therapielinien der ALL zugelassen ist.
Zusätzlich möchte sie die Wirksamkeit des Wirkstoffes Ponatinib im Vergleich zu Imatinib untersuchen.
AML-Register und Biomaterialdatenbank der Studienallianz Leukämie (SAL) und der AML Cooperative Group (AML-CG)
Was ist der Sinn eines Registers?
Unsere Klinik arbeitet mit einer größeren Studiengruppe zusammen (AML-CG), die versucht, die Daten von möglichst vielen Patienten mit dieser Erkrankung gemeinsam zu erfassen und auszuwerten. Im Bemühen die Behandlung der akuten myeloischen Leukämie kontinuierlich weiter zu verbessern, werden in dem AML-Register, das die Studiengruppen in Kooperation mit einer weiteren Studiengruppe (SAL) durchführt, die medizinischen Daten möglichst aller Patienten, die in Kliniken der Studiengruppe in Deutschland behandelt werden, aufgenommen und ausgewertet, unabhängig davon, ob die Patienten im Rahmen einer klinischen Studie behandelt werden oder nicht. Die Datenauswertung soll neue Erkenntnisse zu Diagnostik, Behandlung und Nachsorge der AML bringen und möglichst schnell Patienten mit dieser Erkrankung zugutekommen.
Begleitend zu der Datenerfassung soll Biomaterial (Blut/Knochenmarkproben) gewonnen und in einer AML-Biomaterialbank gelagert werden, um für ausgewählte Forschungsprojekte zur AML und verwandten Erkrankungen genutzt werden zu können.
Eine randomisierte, kontrollierte, offene, neoadjuvante an dynamischen Markern adjustierte, personalisierte Therapiestudie der Phase II von frühem, HER2-positiven Brustkrebs zur Therapie mit T-DXd in Kombination mit einer verkürzten Standard-Chemotherapie/Antikörpertherapie im Vergleich zur Standard-Chemotherapie/Antikörpertherapie (Kohorte 3)
Grund für die Studie: Sie sind an frühem, sogenanntem HER2-positiven Brustkrebs erkrankt. Für diese Erkrankung gibt es eine Standardtherapie, welche die Gabe von Chemo- und Antikörpertherapie beinhaltet. Im Rahmen der Studie wird getestet, ob das Prüfpräparat Trastuzumab-Deruxtecan (T-DXd) auch zur Behandlung Ihrer Erkrankung eingesetzt werden kann und gegenüber der Standardtherapie Vorteile haben könnte. Dafür wird die Standard-Chemo- und Antikörpertherapie verkürzt und mit T-DXd kombiniert. T-DXd ist ein Arzneimittel, das aus einem Antikörper besteht, an den eine Krebszellen abtötende Substanz angekoppelt ist. Diese greift dann Krebszellen zielgerichtet an. Es wird also insgesamt eine Verminderung der eingesetzten Therapien vorgenommen, da die Standard-Chemotherapie, die ungerichtet alle Zellen des Körpers angreifen kann, teilweise durch ein zielgerichtetes Medikament ersetzt wird.
T-DXd wurde bereits für die Behandlung von Brustkrebs mit Metastasenbildung und anderen Krebsarten zugelassen und hat in dieser Indikation eine sehr gute Wirksamkeit bei relativ guter Verträglichkeit gezeigt. Für die Behandlung von frühem Brustkrebs ist das Arzneimittel bisher noch nicht zugelassen. Es wurde bisher bei ca. 6000 Personen in mehr als 30 klinischen Untersuchungen geprüft und währenddessen intensiv u. a. auf Sicherheit und Verträglichkeit getestet.
Aufgrund der bisherigen Forschungsergebnisse erhofft man sich, dass die Behandlung mit der T-DXd-Kombination im Vergleich zur Standard-Chemo- und Antikörpertherapie einen höheren Anteil an geheilten Patientinnen erbringt. Das ist bisher jedoch nicht nachgewiesen.
Adjuvante, an dynamischen Markern – angepasste, personalisierte Therapie mit adjuvantem Elacestrant im Vergleich mit der endokrinen Standardtherapie bei genomischem und/oder klinischem Hochrisiko-, Hormonrezeptorpositivem/ HER2-negativem Brustkrebs im Frühstadium
Grund für die Studie:
Sie sind an frühem, sogenanntem Hormonrezeptor-positivem (HR+) und HER2-negativem (HER2-, humaner epidermaler Wachstumsfaktor 2) Brustkrebs erkrankt. Für diese Erkrankung haben Sie bereits die Standardtherapie erhalten. Diese sogenannte Erst- oder Primärtherapie haben Sie bereits abgeschlossen und sollen nun bis zu 5 Jahren mit einer Antihormontherapie, evtl. auch CDK4/6-Hemmern, weiterbehandelt werden.
Der Sponsor dieser Studie möchte untersuchen, ob die Fortsetzung der Behandlung mit dem antihormonell wirkenden Medikament Elacestrant (ELA) über 5 Jahre, gfls. kombiniert mit Ribociclib (RIBO), einen Überlebensvorteil im Vergleich zur Standard-Antihormontherapie über 5 Jahre (Tamoxifen (TAM) oder Aromatasehemmer (AI)), gfls. kombiniert mit einem CDK 4/6-Hemmer, bei Ihrer Erkrankung hat.
Die getesteten Prüfpräparate:
ELA und RIBO als Einzelwirkstoffe wurden bereits für die Behandlung von HR+ und HER2- Brustkrebs und anderen Krebsarten zugelassen und haben in dieser Indikation eine sehr gute Wirksamkeit bei relativ guter Verträglichkeit gezeigt.
ELA ist derzeit in Europa/USA als Einzeltherapie unter dem Handelsnamen ORSERDU® zur Behandlung von postmenopausalen Frauen und Männern mit HR+/HER2-, örtlich fortgeschrittenem oder metastasiertem Brustkrebs zugelassen, bei denen nach mindestens einer vorhergehenden antihormonellen Therapielinie plus CDK 4/6-Hemmers, die Krankheit weiter fortschreitet. RIBO ist derzeit in Europa und den USA unter dem Handelsnamen KISQALI® zur Behandlung von Frauen mit einem HR+/HER2-, örtlich fortgeschrittenem oder metastasierten Brustkrebs in Kombination mit einem AI oder Fulvestrant als erste antihormonelle Therapie oder bei Frauen mit vorangegangener antihormoneller Therapie angewendet.
Für die Behandlung von frühem Brustkrebs, wie er bei Ihnen vorliegt, ist ELA weder einzeln noch in Kombination bisher von einer Gesundheitsbehörde zugelassen. RIBO ist einzeln für die Behandlung von frühem Brustkrebs in Kombination mit einem Aromataseinhibitor zugelassen.
Möglicher Nutzen für Sie:
Aufgrund der bisherigen Forschungsergebnisse erhoffen sich Sponsor und Prüfarzt*Prüfärztin, dass sich für Patienten*Patientinnen ein Vorteil in Bezug auf das krankheitsfreie Überleben ergibt und einen höheren Anteil an geheilten Patienten*Patientinnen erbringt. Das ist bisher jedoch nicht nachgewiesen. Es kann deshalb sein, dass diese Behandlung für Sie keinen zusätzlichen Nutzen haben wird.
NeoAdjuvante, an Dynamischen Markern Adjustierte, Personalisierte Therapie mit Sacituzumab Govitecan im Vergleich zu Sacituzumab Govitecan + Pembrolizumab in frühem, triple-negativem Brustkrebs mit niedrigem Rezidivrisiko.
Grund für die Studie: Sie sind an frühem, sogenanntem triple-negativem (TN) Brustkrebs erkrankt. Für diese Erkrankung gibt es eine Standardtherapie, welche die Gabe von verschiedenen Chemo- und Antikörpertherapien beinhaltet. Der Sponsor der Studie, Gilead Sciences GmbH, möchte im Rahmen der Studie testen, ob die Prüfpräparate Sacituzumab Govitecan (SG) allein oder in Kombination mit Pembrolizumab (PEM) auch zur Behandlung Ihrer Erkrankung geeignet sind. Daher erhalten Sie als Studientherapie entweder SG oder SG in Kombination mit PEM.
Die getesteten Prüfpräparate: SG und PEM wurden bereits für die Behandlung von triple-negativem Brustkrebs mit Metastasenbildung und anderen Krebsarten zugelassen und haben in dieser Indikation eine sehr gute Wirksamkeit bei relativ guter Verträglichkeit gezeigt. PEM ist bereits zusätzlich für die Behandlung von triple-negativem frühem Brustkrebs mit hohem Risiko in Kombination mit einer Chemotherapie zugelassen. Für die Behandlung von frühem Brustkrebs sind die beiden Arzneimittel in dieser Kombination jedoch bisher noch nicht zugelassen.
Möglicher Nutzen für Sie: Aufgrund der bisherigen Forschungsergebnisse erhoffen sich Sponsor und Prüfarzt*Prüfärztin, dass die Behandlung mit SG oder SG+PEM im Vergleich zur Standard-Chemo- und Antikörpertherapie einen höheren Anteil an geheilten Patienten*Patientinnen erbringt. Das ist bisher jedoch nicht nachgewiesen. Es kann deshalb sein, dass diese Behandlung für Sie keinen zusätzlichen Nutzen haben wird.
Eine randomisierte, kontrollierte, offene, neoadjuvante, an dynamischen Markern adjustierte, personalisierte Therapie zum Vergleich von Sacituzumab Govitecan + Pembrolizumab mit SoC-Chemotherapie bei triple-negativem, frühem Brustkrebs im klinischen Stadium II–III
Grund für die Studie:
Sie sind an frühem, sogenannten triple-negativen Brustkrebs erkrankt. Für diese Erkrankung gibt es eine Standardtherapie, welche die Gabe von verschiedenen Chemotherapien beinhaltet. Im Rahmen der Studie wird untersucht, ob in Abhängigkeit vom Ansprechen des Brustkrebses, eine verkürzte Behandlung mit der Standardtherapie bzw. eine Intensivierung durch die Kombination der beiden Prüfpräparate Sacituzumab Govitecan (SG) und Pembrolizumab (PEM) auch zur Behandlung Ihrer Erkrankung geeignet sind. Daher erhalten Sie nach Ihrer Behandlung mit der Standardtherapie entweder keine weitere Studientherapie vor der Operation oder eine verlängerte Standardtherapie oder SG in Kombination mit PEM.
Die getesteten Prüfpräparate:
SG und PEM als Einzelwirkstoffe wurden bereits für die Behandlung von triple-negativem Brustkrebs mit Metastasenbildung und anderen Krebsarten zugelassen und haben in dieser Indikation eine sehr gute Wirksamkeit bei relativ guter Verträglichkeit gezeigt. SG ist derzeit von der US-Behörde für Lebens- und Arzneimittelsicherheit (FDA) und anderen Regulierungsbehörden, einschließlich der Europäischen Arzneimittelagentur (EMA), für vorbehandelten fortgeschrittenen triple-negativem Brustkrebs sowie für vorbehandelten fortgeschrittenen Hormonrezeptor-positiven und HER2-negativen Brustkrebs zugelassen. Es ist zudem von der FDA zur Behandlung von Patienten*Patientinnen mit verschiedenen Krebsarten zugelassen. PEM ist von der FDA und anderen Zulassungsbehörden (inkl. der EMA) für die Behandlung bestimmter Arten von triple-negativem Brustkrebs zugelassen. Ebenso zur Behandlung verschiedener anderer Krebsarten. Für die Behandlung von frühem Brustkrebs sind beide Prüfpräparate in Kombination jedoch bisher von keiner Gesundheitsbehörde zugelassen.
Möglicher Nutzen für Sie:
Aufgrund der bisherigen Forschungsergebnisse erhoffen sich Sponsor und Prüfarzt*Prüfärztin, dass für Patienten*Patientinnen mit einem sehr guten klinischen Ansprechen eine verkürzte Therapiedauer ausreicht und dass im Fall einer verlängerten Behandlung, SG+PEM im Vergleich zur Standard-Chemo- und Antikörpertherapie einen höheren Anteil an geheilten Patienten*Patientinnen erbringt. Dies ist bisher jedoch nicht nachgewiesen.
Eine nicht-interventionelle Studie zu Kisqali® (Ribociclib) in Kombination mit einem Aromatasehemmer, zur adjuvanten Behandlung von Patient*innen mit HR+/HER2- frühem Mammakarzinom, welche ein hohes Rezidivrisiko aufweisen. Bewertet werden die Wirksamkeit, das Sicherheitsprofil, die Therapietreue sowie die Lebensqualität.
Diese nicht-interventionelle Studie ist keine Prüfung des Arzneimittels, sondern lediglich eine Beobachtung Ihrer Brustkrebserkrankung mit den Ziel Daten zum Therapieverlauf zu sammeln. Es werden Informationen über Ihren Gesundheitszustand, den Behandlungsverlauf und die Therapiemaßnahmen im Rahmen der Behandlung erhoben.
In Rahmen dessen werden Sie eine der drei Therapien erhalten:
• Kisqali® (Ribociclib) in Kombination mit einem Aromatasehemmer oder
• Verzenios® (Abemaciclib) in Kombination mit endokriner Therapie oder
• endokriner Therapie alleine (= endokrine Monotherapie).
Ihr behandelnder Arzt wählt die Behandlung/Therapie aus, die er für Sie persönlich am besten geeignet hält. Ihre Teilnahme an der NIS hat keinen Einfluss auf die Behandlung durch den Sie behandelnden Arzt. Ihr Arzt trifft weiterhin, zusammen mit Ihnen und unabhängig von der NIS, alle Entscheidungen zu der für Sie am besten geeigneten Behandlung.
Eine Phase-III-Nichtunterlegenheitsstudie* zur Deeskalation der Chemotherapie bei Hormonrezeptor-positivem, HER2*-negativem Brustkrebs im Frühstadium mit mittlerem Risiko, der mit Ribociclib (LEE-011) in der adjuvanten* Situation behandelt wird.
Grund für die Studie:
Das Hauptziel dieser klinischen Studie ist es, zu prüfen, ob eine Chemotherapie plus nachfolgender Einnahme von Ribociclib in Kombination mit einer Hormontherapie, die derzeitig Teil der Standard-Behandlung ist, ohne Nachteile vermieden werden kann, wenn nur die Kombinationstherapie aus Ribociclib und Hormontherapie* nach Standard eingenommen wird. Dies geschieht vor dem Hintergrund Patientinnen die damit verbundenen Nebenwirkungen zu ersparen. Die Ergebnisse dieser Studie sollen ermöglichen, die Behandlung von Patientinnen besser zu steuern und ihre Lebensqualität zu verbessern
Was sind die Vorteile:
Die Patientinnen, die nur Ribociclib plus eine Hormontherapie erhalten, sind nicht den Nebenwirkungen einer Chemotherapie asugesetzt, was zu einer verbesserten Lebensqualität während und nach der Behandlung führt.
Patientenzentrierte Studie zu Trastuzumab-Deruxtecan (T-DXd) bei HER2-positiven metastasiertem Brustkrebs als Erstlinientherapie mit proaktivem Nebenwirkungsmanagement entsprechend der klinischen Praxis.
Grund für die Studie:
Sie sind am HER2-positiven, örtlich fortgeschrittenen bzw. metastasierten Brustkrebs erkrankt und wurden seit Auftreten des Krankheitsfortschritts noch nicht mit einer Chemotherapie oder Antikörpern therapiert. Im Rahmen der Studie soll untersucht werden, ob die Prüfpräparate T-DXd in Kombination mit Pertuzumab auch für diese Erkrankung eingesetzt werden können und gegenüber der Standardtherapie (Standard- Chemo und zweifache Antikörpertherapie) Vorteile haben könnten.
t-DXd wurde bereits für die Behandlung von Brustkrebs mit Metastasenbildung und anderen Krebsarten in fortgeschrittenen Therapielinien zugelassen und hat bei dieser Erkrankung eine sehr gute Wirksamkeit bei relativ guter Verträglichkeit gezeigt. Für die erste Behandlung von metastasierten Brustkrebs ist das Arzneimittel bisher jedoch noch nicht zu gelassen. Es wurde bisher bei ca. 5700 Personen in 31 klinischen Untersuchungen geprüft und währenddessen intensiv auf u. a. Sicherheit und Verträglichkeit getestet.
Pertuzumab ist bereits seit 2013 zugelassen für frühen und metastasierten Brustkrebs, jedoch in der Kombination mit Trastuzumab. Die Kombination mit T-DXd wurde bisher zwar in klinischen Studien untersucht und positiv beurteilt, jedoch noch nicht zugelassen. Daher ist Pertuzumab hier ebenfalls Prüfpräparat.
Was sind die Vorteile:
Aufgrund der bisherigen Forschungsergebnisse wird erhofft, dass die Behandlung mit T-DXd im Vergleich zur Standard-Chemo plus Antikörpertherapie eine zumindest vergleichbare Wirksamkeit erzielt, dies jedoch bei besserer Verträglichkeit und höherer Lebensqualität. Das ist bisher jedoch noch nicht nachgewiesen, daher wird diese Studie durchgeführt.
Register der Deutschen CLL Studiengruppe (DCLLSG):
Langzeit Nachbeobachtung von Patienten mit CLL, B-PLL, T-PLL, SLL, T/ NK-LGL, HCL und Richter Transformation
Art des Registers
Im Rahmen des Registers werden die Daten aller teilnehmenden Patienten ab Ihrem Erkrankungsbeginn über einen sehr langen Zeitraum, optimaler Weise lebenslang, gesammelt. Die Anzahl der Patienten, die in das Register eingeschlossen werden können, ist nicht limitiert. Es handelt sich um eine reine Sammlung von Befunden zur Art der Erkrankung und zum Krankheits- und Therapieverlauf im Zusammenhang mit der bei Ihnen bestehenden Leukämie-Erkrankung, und nicht um eine klinische Studie im Sinne des Arzneimittelgesetzes. Das bedeutet, dass auf Sie keine gesonderten Untersuchungen oder spezielle Therapien zukommen.
Ihr behandelnder Arzt bespricht unabhängig von diesem Register, welche Therapie in Ihrer Situation am geeignetsten scheint. Unabhängig davon welche Therapie letztendlich bei Ihnen durchgeführt wird oder ob Sie an einer Therapiestudie teilnehmen, können Ihre Daten für das Register gesammelt werden.
Ziel des Registers
Unser Bemühen liegt darin, die Behandlung der CLL, B-PLL, T-PLL, SLL, LGL, HCL Leukämie und der Richter Transformation kontinuierlich zu verbessern. Dazu sollen in dem Register die medizinischen Daten möglichst aller Patienten mit den entsprechenden Erkrankungen aufgenommen und ausgewertet werden. Die Datenauswertung soll neue Erkenntnisse zu Behandlung und Nachsorge bringen und möglichst schnell Patienten mit diesen Erkrankungen zugutekommen. Die meisten Studien haben primär das Ziel, den Zeitraum zu erfassen bis sich wieder Krankheitszeichen zeigen. Die Nachbeobachtungszeit ist dabei meist recht kurz und liegt im Bereich von 2 Jahren. Durch die lebenslange Nachbeobachtung im Rahmen des Registers soll dieser Nachteil umgangen werden.
CLL16: Bislang unbehandelte Patienten mit CLL
Keine Einschränkung bzgl. Fitness, Hochrisiko: Komplexer Karyotyp, 17pdel, TP53mut
Eine randomisierte Phase III Studie
In der CLL16-Studie wird eine neue Kombinationstherapie bestehend aus drei zugelassenen Medikamenten, der Kapsel Acalabrutinib, der Infusion Obinutuzumab und der Tablette Venetoclax gegen einen bestehenden Standard der Kombination von Obinutuzumab und Venetoclax getestet. An dieser Studie können nur Patienten teilnehmen, bei denen mindestens einer von drei wichtigen Risikofaktoren (Veränderung am Chromosom 17, Veränderung des TP53-Genes oder mindestens drei Veränderungen insgesamt an allen Chromosomen) für die CLL festgestellt wurde. In dieser Studie soll überprüft werden, ob die neue Kombination die Zeit bis zum Krankheitsrückfall verlängert.
„ASC2ADHERE – Eine nicht-interventionelle Studie zur Verträglichkeit, Sicherheit und Wirksamkeit von Asciminib bei neu diagnostizierten und vorbehandelten Patienten mit Philadelphia-Chromosom-positiver chronischer myeloischer Leukämie (Ph+ CML) in der chronischen Phase (CP) in Deutschland“
Die NIS ist eine Beobachtungstudie Ihrer Erkrankung. Dabei wird geschaut, wie Ihre Erkrankung im Alltag verläuft und wie ein bereits zugelassenes Medikament wirkt. Ziel ist es, mehr über die Behandlung, mögliche Wirkungen und Nebenwirkungen sowie die Sicherheit des Medikaments zu erfahren. Die gesammelten Informationen helfen dabei, die Erkrankung Philadelphia-Chromosom-positive chronische myeloische Leukämie (Ph+ CML) in der chronischen Phase und deren Behandlung mit Asciminib (Scemblix®) oder einem anderen Tyrosinkinase-Hemmer besser zu verstehen.
Prospektive nicht-interventionelle Studie (NIS) zur Generierung von Real-World-Daten zur Wirksamkeit und Sicherheit der Erstlinientherapie mit Chemotherapie in Kombination mit Durvalumab, gefolgt von einer Erhaltungstherapie mit Durvalumab oder Durvalumab in Kombination mit Olaparib bei Endometriumkarzinom
Bei Ihnen wurde ein Gebärmutterschleimhautkrebs diagnostiziert, welcher über die Gebärmutter hinaus gestreut oder erneut aufgetreten ist. Zusammen mit Ihrem Arzt haben Sie entschieden, dass Sie als Behandlung eine Chemotherapie (Carboplatin and Paclitaxel) in Kombination mit Durvalumab erhalten. Nach Beendigung der Chemotherapie erfolgt eine Weiterbehandlung mit Durvalumab oder mit Durvalumab in Kombination mit Olaparib.
Ihre Behandlung erfolgt innerhalb der klinischen Routine, sodass keine zusätzlichen Termine, Untersuchungen oder Behandlungen aufgrund dieser Beobachtungsstudie von Ihrem Arzt durchgeführt werden. Über den Zeitraum der Studie werden einige Daten, die routinemäßig von Ihrem Arzt erfasst werden, an den Sponsor (AstraZeneca GmbH) in anonymisierter Form weitergegeben und Sie werden gebeten bei Ihrem Besuch in der Praxis/Klinik Fragen zur Lebensqualität, Ihren Beschwerden und Ihrer Erfahrung mit der Behandlung der Krebserkrankung zu beantworten.
Es entsteht Ihnen kein direkter Vorteil aus der Teilnahme an dieser Studie. Die im Rahmen dieser Studie erfassten Informationen könnten aber zu einem besseren Verständnis Ihrer Krankheit führen. Die Ergebnisse dieser Studie könnten Fachpersonen aus dem Gesundheitswesen wichtige Informationen für die zukünftige Behandlung von Gebärmutterschleimhautkrebs liefern.
Da es sich bei der Studie um eine Beobachtungsstudie handelt, wirkt sich Ihre Teilnahme an dieser nicht auf die Behandlung Ihres Gebärmutterschleimhautkrebs durch Ihren Arzt aus. Mit der Teilnahme an dieser Studie gibt es keine zusätzlichen medizinischen Risiken, die außerhalb der klinischen Routine liegen.
Eine randomisierte doppelblinde Phase III Studie zu adjuvantem Pembrolizumab mit oder ohne V940 bei Teilnehmenden mit resezierbarem NSCLC der Stadien II bis IIIB (N2), die nach Erhalt von neoadjuvantem Pembrolizumab mit platinbasierter Doublet-Chemotherapie gefolgt von einer Operation keine pCR erreicht haben (INTerpath-009)
Wer kann an dieser klinischen Prüfung teilnehmen?
Diese klinische Prüfung ist für Personen, die:
Wenn Sie bereits Pembro mit Chemotherapie gefolgt von einer Operation erhalten haben, können Sie dennoch an der Studie teilnehmen. Der Prüfarzt wird dies mit Ihnen näher besprechen.
Warum wird diese klinische Prüfung durchgeführt?
Diese klinische Prüfung untersucht V940 (mRNA-4157) in Kombination mit Pembrolizumab (Pembro) bei Personen mit nicht-kleinzelligem Lungenkrebs (NSCLC), nachdem eine Operation zur Entfernung von NSCLC erfolgt ist.
Diese klinische Prüfung wird V940 plus Pembro mit Placebo plus Pembro vergleichen. Ein Placebo sieht aus wie ein Prüfmedikament, aber es enthält keine Wirkstoffe.
Alle Teilnehmer erhalten Pembro. Pembro unterstützt das Immunsystem dabei, Krebs zu bekämpfen. Einige Gesundheitsbehörden haben es zur alleinigen Behandlung bestimmter Stadien und Typen von NSCLC zugelassen, nachdem sich die Patienten einer Operation und Chemotherapie (Chemo) unterzogen haben. Pembro ist in Deutschland zugelassen und kann bei verschiedenen Stadien und Typen von NSCLC verschrieben werden.
V940 ist experimentell. Es wurde in klinischen Studien zu anderen Tumortypen untersucht. Es ist jedoch weder zur Behandlung alleine noch zusammen mit Pembro für keine Art von Krebs zugelassen.
V940 ist eine Art von Behandlung, die als mRNA (Boten-RNA; Abk. aus dem Engl. „messenger ribonucleic acid”) bezeichnet wird. Diese Art von Behandlung nutzt die Gene in Ihrem Krebs, um Ihrem Immunsystem beizubringen, Ihren Krebs zu bekämpfen. V940 ist keine Gentherapie und verändert Ihre Gene nicht permanent. Nachdem Sie die Behandlung beendet haben, verbleibt es nicht in Ihrem Körper.
Jede V940-Behandlung, die in dieser klinischen Prüfung verwendet wird, wird eigens für den Teilnehmer hergestellt, der sie erhält. Hierzu wird jeweils eine Tumorgewebeprobe von Ihrem NSCLC und eine Blutprobe verwendet.
Diese klinische Prüfung wird aus den folgenden Gründen durchgeführt:
Chefarzt
Klinik für Hämatologie, Onkologie und Palliativmedizin
Leitung Lymphom- und Leukämiezentrum
Leitung Onkologisches Zentrum
Leitungsteam:
Euregio-Brust-Zentrum
Gynäkologisches Krebszentrum
ProstataKarzinomZentrum
Uroonkologisches Zentrum
Mehr erfahren

Studienassistentin
Studienassistentin
Studienassistentin
Studiensekretariat
02403 76 - 1838
Das Studiensekretariat ist erreichbar von
montags bis donnerstags von 8.00 bis 15.00 Uhr sowie freitags von 8.00 bis 13.00 Uhr